Nye terapier for Alports syndrom
Jul 11, 2023
ABSTRAKT
Alports syndrom (AS) er en arvelig nyresygdom forbundet med proteinuri, hæmaturi og progressiv nyresvigt. Det er karakteriseret ved en defekt glomerulær basalmembran forårsaget af mutationer i type IV kollagen gener COL4A3/A4/A5, som resulterer i defekte type IV kollagen 3, 4 eller 5 kæder, henholdsvis. Alports syndrom har tre forskellige arvemønstre: X-bundet, autosomalt og digenisk. I en undersøgelse af CKD af ukendt ætiologi tegnede type IV kollagen genmutationer sig for størstedelen af tilfældene af arvelige glomerulopatier, hvilket tyder på, at AS ofte er underkendt. Den naturlige historie og prognose hos patienter med AS varierer og bestemmes af genetik og miljøfaktorer. På nuværende tidspunkt findes der ingen forebyggende eller helbredende behandlinger for AS. Nuværende behandling omfatter brugen af renin-angiotensin-aldosteron-systemhæmmere, som bremser udviklingen af nyresygdom og forlænger den forventede levetid. Ramipril viste sig i retrospektive undersøgelser at forsinke starten af ESKD og blev for nylig påvist at være sikker og effektiv hos børn og unge, hvilket understøtter, at tidlig påbegyndelse af Renin Angiotensin Aldosteron System (RAAS) blokade er meget vigtig. Mineralokortikoid receptorblokkere kan være gunstige for patienter, der udvikler "aldosterongennembrud." Mens DAPA-CKD-forsøget tyder på en gavnlig effekt af SGLT2-hæmmere i CKD af ikke-metabolisk oprindelse, havde kun en håndfuld patienter Alport i denne kohorte, og konklusioner kan derfor ikke ekstrapoleres til behandling af AS med SGLT2-hæmmere. Fremskridt i vores forståelse af patogenesen af Alport syndrom har kulmineret i udviklingen af innovative terapeutiske tilgange, der i øjeblikket er under undersøgelse. Vi vil give et kort overblik over nye terapeutiske mål for at forhindre progression af nyresygdom i AS. Vores anmeldelse vil omfatte bardoxolon methyl, en oral NRf2-aktivator; lademirsen, et anti-miRNA-21-molekyle; spartansk, dobbelt endothelin type A-receptor (ETAR) og angiotensin 1-receptorhæmmer; atrasentan, oral selektiv ETAR-hæmmer; lipid-modificerende midler, herunder kolesterol efflux transporter ATP-bindende kassette A1 (ABCA1) inducere, discoidin domæne receptor 1 (DDR1) inhibitorer og osteopontin blokerende midler; det antimalariamiddel hydroxychloroquin; det antiglykæmiske lægemiddel metformin og den aktive vitamin D-analog paricalcitol. Fremtidige genomiske terapeutiske strategier såsom chaperoneterapi, genomredigering og stamcelleterapi vil også blive diskuteret.
SØGEORD
Alport, Alport sygdom, Alport nefritis, Alport arvelig nefritis, COL4, type IV kollagen, kollagen 4, behandling.

Klik her for at vide, hvad der er fordelene ved Cistanche
INTRODUKTION
Alports syndrom (AS), også kaldet arvelig nefritis, er en arvelig progressiv glomerulær sygdom, der generelt er forbundet med sensorineuralt høretab og okulære abnormiteter. Det præsenterer strukturelle anomalier og dysfunktion af den glomerulære basalmembran (GBM) forårsaget af genetiske mutationer, der påvirker type IV kollagen 3/4/5 kæderne (1). Type IV kollagen er afgørende for GBM-stabilitet og udgør størstedelen af den samlede GBM-proteinmasse. 1 til 6 type IV kollagenkæder er genetisk forskellige, og de samles til 3 forskellige heterotrimerer: 1 1 2, 3 4 5 og 5 5 6 (2). I AS producerer patogene varianter i generne COL4A3 og COL4A4 (som er placeret på kromosom 2) og COL4A5 (som er placeret på X-kromosomet) defekte type IV kollagen kæder henholdsvis 3, 4 eller 5, hvilket hæmmer den passende samling af GBM (3, 4).
KLASSIFIKATION
Det nye klassifikationsskema kategoriserer AS i 3 forskellige typer baseret på de involverede type IV kollagengener og nedarvningsmåden: X-bundet AS, autosomal eller digenisk (tabel 1).

Ifølge dette klassifikationssystem er det ikke nødvendigt at have en positiv familiehistorie, ekstrarenale manifestationer eller tegn på progressiv nyresygdom for at stille en diagnose af AS. Kvinder med heterozygote COL4A5-varianter klassificeres som havende AS i stedet for at blive mærket som "bærere" af sygdommen. Patienter med isoleret mikroskopisk hæmaturi og heterozygote varianter i COL4A3 eller COL4A4 anses for at have autosomalt dominant Alport-syndrom (ADAS), som derfor eliminerer diagnosen tynd basalmembrannefropati (TBMN) (3). Det må erkendes, at sidstnævnte punkt er kontroversielt blandt eksperter om denne betingelse, og dette er ikke en universel aftale (5).
Genetic testing in AS is proposed for patients who have persistent dysmorphic hematuria for longer than 6 months; persistent proteinuria >0,5 g/g, familiehistorie med hæmaturi eller nyresygdom; sensorineuralt høretab med hæmaturi; lenticonus, pletretinopati eller temporal retinal udtynding; biopsi-bevist fokal segmental glomerulosklerose (FSGS) eller steroid-resistent nefrotisk syndrom; GBM lamellering; kronisk nyresygdom af ukendt ætiologi med hæmaturi og familiær IgA glomerulonephritis. Gentest anbefales også hos førstegradsslægtninge til personer med kendte patogene varianter i COL4A3-COL4A5-gener (6).

Cistanche tubulosa
UDBREDELSE
Forekomsten af Alports syndrom varierer meget i forskellige rapporter med estimater, der spænder fra én ud af 5,000 til én ud af 53,000 patienter med nyresygdom. X-linked Alport syndrom (XLAS) er forårsaget af COL4A5 genmutationer og tegner sig for 70-80 procent af patienter med AS. Autosomalt recessivt Alport-syndrom (ARAS) er forårsaget af homozygote eller sammensatte heterozygote mutationer i COL4A3- og COL4A4-gener og tegner sig for ~5 procent af patienter med AS. En nylig undersøgelse estimerede prævalensen af forudsagte patogene COL4A3-COL4A5-varianter i populationer uden nyresygdom. Forudsagte patogene COL4A5-varianter blev fundet hos én ud af 2.320 personer. Forudsagte patogene heterozygote COL4A3- og COL4A4-varianter påvirkede én ud af 106 individer, i overensstemmelse med fundet af TBMN i nyrebiopsier hos donorer uden kendt nyresygdom. Forudsagte patogene heterozygote varianter forekom hos én ud af 88,866 personer og digeniske varianter hos mindst én ud af 44.793 personer. Disse populationsfrekvenser af forudsagte COL4A3-COL4A5 patogene varianter skal dog modificeres i overensstemmelse med sygdomsgennemtrængningen af individuelle varianter (7).
Den sande forekomst af AS er sandsynligvis undervurderet. En nylig undersøgelse fra Columbia University ved hjælp af genetisk testning til at evaluere tilfælde af kronisk nyresygdom af ukendt ætiologi viste, at Mendelske nefropatier tegnede sig for 21 procent af tilfældene. Monogene glomerulopatier var de hyppigste, og dette var hovedsageligt drevet af mutationer i kollagen IV gener, som tegnede sig for næsten en tredjedel af alle arvelige nyresygdomme (8).
NATURHISTORIE OG PROGNOSE
AS omfatter et forskelligartet fænotypisk spektrum med en bred vifte af kliniske manifestationer. Den typiske nyrehistologiske læsion hos en patient med etableret AS beskrives ved elektronmikroskopi som uregelmæssig udtynding og fortykning af GBM med et lamelleret udseende, som har et karakteristisk "kurvvævnings"-mønster (9). Når en nyrebiopsi udført hos en patient med isoleret hæmaturi udelukkende viser en tynd GBM, er det blevet foreslået at bruge udtrykkene "godartet familiær hæmaturi" eller "tynd basalmembrannefropati". Dette er dog en fejlagtig antagelse, da der er voksende evidens for, at nogle af disse patienter er i risiko for at udvikle progressiv nyresygdom. Hos patienter med AS kan en tynd GBM også identificeres, og derfor bør dette histologiske fund ikke betragtes som en separat lidelse. En tynd GBM i sig selv er ikke tilstrækkelig til at estimere prognose i fravær af yderligere kliniske, patologiske, stamtavle og genetiske data.
Sandsynligheden for udvikling af nyresygdom hos patienter ramt med AS er variabel og bestemmes hovedsageligt af typen af genmutation. Store deletioner, nonsens-mutationer og små mutationer, der påvirker læserammer, der forårsager et nedsat eller fraværende funktionelt protein, repræsenterer en høj risiko for progression til slutstadiet af nyresygdom (ESKD) i en alder af 30. Risikoen er mindre med mutationer i missense eller splejsningssted ( 10). Miljøfaktorer kan også bidrage til udvikling af nyresygdom.
Mænd med XLAS og alle patienter med ARAS udvikler typisk "klassiske" AS-træk, som omfatter progressiv nyresygdom med hæmaturi og proteinuri, sensorineural døvhed og okulære abnormiteter (f.eks. lenticonus eller makulopati). Selvom det er mindre anerkendt som et typisk syndrom, genkendes aortaaneurismer ofte hos mænd med XLAS (11).
I tilfælde af XLAS er sex en vigtig prognostisk faktor vedrørende CKD-progression. Blandt ubehandlede mænd med XLAS udvikler omkring 50 og 90 procent sig til ESKD i alderen henholdsvis 25 og 40 år. Kvinder med XLAS udviser en variabel fænotype på grund af processen med X-kromosominaktivering. Blandt kvinder med XLAS når omkring 12 procent ESKD før 40 år, og denne andel stiger til omkring 30 procent ved 60 års alderen og 40 procent ved 80 år (10). Patienter med ARAS udvikler sig hyppigt til ESKD ved 40 års alderen uanset køn (12).

Standardiseret Cistanche
Patienter med ADAS udviser en bred vifte af manifestationer, der spænder fra asymptomatisk til nyrebegrænset sygdom med mikroskopisk hæmaturi eller proteinuri og i nogle tilfælde progression til ESKD. Fænotypen forbundet med en heterozygot mutation i COL4A3 eller COL4A4 kan variere betydeligt selv inden for medlemmer af samme familie, og denne ekspressionsvariabilitet er sandsynligvis multifaktoriel. Denne ufuldstændige penetrering kan være relateret til tilstedeværelsen af modificerende gener, der forbedrer eller forværrer virkningerne af type IV kollagen-genmutationer og andre faktorer såsom højt blodtryk, høj natriumdiæt, fedme og rygning, som uafhængigt kan bidrage til nyresygdom (3 , 13).
Hos patienter med ADAS er den estimerede risiko for ESKD større end eller lig med 20 procent for dem med risikofaktorer for progression (proteinuri, FSGS, GBM fortykkelse og lamellering, sensorineuralt høretab, genetiske modifikatorer) og<1% in the absence of these risk factors (3).
Den estimerede risiko for progression til ESKD hos patienter med digenisk AS er variabel og afhænger af de berørte gener: for COL4A3- og COL4A4-mutationer i trans-simulering af autosomal recessiv nedarvning er risikoen op til 100 procent; for COL4A3- og COL4A4-mutationer i cis, der simulerer autosomal dominant arv, er risikoen op til 20 procent og for berørte mænd med mutationer i COL4A5 og enten COL4A3 og COL4A4 er risikoen op til 100 procent (3).
Type IV kollagen-genmutationer er også blevet forbundet med FSGS, og genetisk testning bør overvejes især hos patienter med positiv familiehistorie med FSGS og yngre alder ved præsentationen. Type IV kollagen-genmutationer blev opdaget hos 38 procent af patienterne med familiær FSGS og 3 procent med sporadisk FSGS, hvor mere end halvdelen af mutationerne optrådte i COL4A5. Tilstedeværelsen af hæmaturi, høretab og GBM-abnormiteter kan indikere muligheden for en underliggende COL4-mutation (14). I en kohorte på 193 individer fra Toronto GN-registret med overvejende sporadisk FSGS, som gennemgik hel-eksom-sekventering, var den genetiske diagnostiske rate 11 procent, og fra disse patienter havde 55 procent patogene varianter i COL4 (A3/A4/A5) gener ( 15). Personer med biopsi-bevist FSGS, som har patogene varianter i type IV collagen gener, bør klassificeres som Alport syndrom patienter. Det er vigtigt at undgå brugen af immunsuppressiv terapi på disse patienter, da dette ville være ineffektivt og potentielt skadeligt. I overensstemmelse med disse observationer bør genetisk testning udføres hos alle patienter med biopsi-bevist FSGS eller steroid-resistent nefrotisk syndrom (6).
NYRETRANSPLANTATION
Patienter med Alports syndrom, som udvikler sig til ESKD, er generelt fremragende kandidater til nyretransplantation. Forebyggende nyretransplantation bør forfølges, når det er muligt. Hos patienter med AS er transplantatoverlevelsesrater lig med eller bedre sammenlignet med dem, der ses hos patienter med andre årsager til ESKD. Det anbefales, at familiemedlemmer, der er COL4A3 og COL4A4 heterozygote, ikke tages i betragtning til nyredonation (6). Der er evidens fra individer med hæmaturi eller heterozygot patogene COL4A3 eller COL4A4 varianter, der fungerede som nyredonorer, som udviklede forværret nyrefunktion eller proteinuri over tid (16-18). Mens udviklingen af anti-GBM antistoffer uden klinisk manifestation er ret almindelig, er posttransplantation anti-GBM nefritis en usædvanlig, men muligvis katastrofal komplikation af nyretransplantation hos AS-patienter (19).
BEHANDLING
På nuværende tidspunkt er der ingen helbredende behandling for Alports syndrom. Brugen af renin-angiotensin-aldosteron-systemet (RAAS)-hæmning (RAASi) er den nuværende standard for pleje for at bremse udviklingen af nyresygdom.

Cistanche kapsler
RAAS-hæmning
Gross og kolleger offentliggjorde i 2012, at brugen af angiotensin-konverterende enzymhæmmere (ACEi) i en kohorte på 174 patienter med AS (overvejende mænd med XLAS) var forbundet med en senere indtræden af nyreerstatningsterapi og længere forventet levetid sammenlignet med en kohorte på 109 ubehandlede AS-slægtninge over en gennemsnitlig opfølgning på mere end to årtier. Denne fordel var større hos de patienter, der startede behandlingen på et tidligere stadium, især hos de patienter, som havde isoleret hæmaturi eller mikroalbuminuri på tidspunktet for behandlingsstart (20). Data fra European Alport Registry viste, at brugen af RAAS-blokade hos heterozygote Alport-bærere er forbundet med en langsommere udvikling af nyresygdom. Gennemsnitsalderen ved begyndelsen af behandlingen var 28 år, og den gennemsnitlige behandlingstid var 5,8 år i denne analyse. Begyndelsen af nyresubstitutionsterapi (RRT) forekom mindre hyppigt og signifikant senere hos patienter, der blev behandlet med RAAS-blokade (21). Yamamura og kolleger undersøgte en gruppe japanske mandlige patienter med XLAS med dokumenterede COL4A5-varianter og viste, at den nyrebeskyttende effekt af RAAS-blokade var til stede uanset typen af COL4A5-genvariant (trunkerende vs. ikke-trunkerende) (22).
Most ACE Inhibitors are currently authorized by the Food and Drug Administration (FDA) for the treatment of hypertension in adults or children ≥6 years old (23). However, the EARLY PROTECT trial showed that the use of ramipril in children with AS aged ≥2 years when there is either isolated microscopic hematuria or microalbuminuria (defined as 30– 300 mg albumin/g creatinine) is safe and effective at slowing kidney disease progression compared to placebo. Ramipril was initiated at a mean age of 8.8 ± 4.2 years. In this study, ramipril therapy reduced the risk of disease progression by almost 50%. Disease progression was defined as progression to the next disease stage according to the extent of renal damage and loss of function. These stages were defined as (0) microhematuria without microalbuminuria, (I) microalbuminuria [30–300 mg albumin/g creatinine], (II) proteinuria [>300 mg albumin/g creatinine], (III) >25 procent fald i normal nyrefunktion (CrCl), (IV) nyresygdom i slutstadiet. Et hazard ratio på 0.51 svarer til 5,4 børn, der skal behandles med ramipril i 3 år for at forhindre én progression af sygdommen hos ét barn (24).
Nye anbefalinger fra klinisk praksis understøtter tidligere initiering af ACEi hos patienter ramt med AS. Behandling bør startes på diagnosetidspunktet hos mænd med XLAS og alle patienter med ARAS, hvis alder over eller lig med 24 måneder. Hos kvinder med XLAS og mænd og kvinder med ADAS kan behandlingen påbegyndes ved begyndelsen af mikroalbuminuri (25).
Mineralokortikoid receptorblokkere
Serumaldosteronniveauer forbliver forhøjede hos nogle patienter behandlet med ACEi og/eller ARB'er, et fænomen kendt som "aldosterongennembrud", som er blevet korreleret med venstre ventrikulær hypertrofi og højere forekomst af albuminuri (26). Rubel og kolleger vurderede, om den samtidige brug af spironolacton oven på ramipril i COL4 3 −/− mus gav nogen yderligere fordel sammenlignet med ramipril monoterapi. Dobbeltbehandling resulterede i en langsommere udvikling af nyresygdomme og nedsat proteinuri og fibrose. Men overlevelsen ændrede sig ikke. Dette skyldtes muligvis for tidlig død som følge af bivirkninger ved dobbeltbehandling såsom hyperkaliæmi (27). Spironolacton-effekter hos mennesker evalueres i et observationelt klinisk forsøg [NCT02378805] (28). De observerede gunstige resultater af den ikke-steroide mineralokortikoidreceptorblokker finere enone på at forsinke CKD-progression hos patienter med diabetisk nyresygdom (DKD) (29, 30) tyder på behovet for at teste dens effektivitet ved ikke-diabetisk CKD.
NATRIUM-GLUCOSE COTRANSPORTER-2 INHIBITORS (SGLT2I)
SGLT2i blocks renal glucose absorption in the proximal convoluted tubule which promotes glucosuria and lowers blood glucose. These drugs have nephroprotective properties which are independent of glycemic control and are thought to be mediated by glucose-induced osmotic diuresis and concomitant natriuresis leading to afferent arteriole vasoconstriction and a reduction in intraglomerular pressure and reduction in albuminuria (31). There is extensive evidence about the benefit of these drugs to slow the progression of CKD of diabetic and non-diabetic origin (32, 33). In a cohort of 5 pediatric patients with Alport syndrome (mean age 10.4 years) with an eGFR >60 ml/min/1,73 m2 blev brugen af dapagliflozin godt tolereret og resulterede i en 22 procent reduktion af proteinuri med 12 uger (34).
Hos diabetiske rotter reducerede SGLT2i også hjerteakkumulering af toksiske lipider og optagelse af frie fedtsyrer (35). Hos patienter med ikke-alkoholisk fedtleversygdom og type 2 diabetes mellitus (T2DM) reducerede brugen af SGLT2i leverfedt og forbedrede ALT-niveauer (36). Derfor er det tænkeligt, at den nefroprotektive effekt af SGLT2i også medieres ved at reducere nyrelipotoksicitet, som vi har fundet at være patogenetisk i eksperimentel AS (37). Mens DAPA-CKD-studiet tyder på en gavnlig effekt af SGLT2-hæmmere i CKD af ikke-metabolisk oprindelse, var antallet af patienter med Alport-syndrom inkluderet i denne kohorte lavt, og konklusioner kan derfor ikke ekstrapoleres for denne population på nuværende tidspunkt. Effekten af SGTL2-hæmmere i behandlingen af AS bør dog undersøges (38).

Cistanche pulver
DISKUSSION
Alports syndrom er en hyppig arvelig nyresygdom, som der i øjeblikket ikke findes nogen helbredende behandling for. Konventionel behandling sigter mod at bremse udviklingen af nyresvigt ved hjælp af RAASi. Lægemiddeludvikling i AS er i gang med lægemiddelmål på forskellige stadier af sygdommen. Eksperimentelle lægemidler kan målrette mod den ændrede funktion af GBM eller interaktionen mellem GBM med podocytter og endotelceller. Andre nye lægemidler retter sig mod tubulære celleskade eller betændelse og fibrose, der ses i de sene stadier af sygdommen. Målretning af defekte kollagenkæder tidligt i sygdommen gennem genterapi kan være den terapeutiske tilgang med det højeste potentiale til at vende denne lidelse. Forskningsfremskridt i innovative terapeutiske tilgange til denne tilstand er spændende og kan bringe håb til de millioner af patienter, der er berørt.
Hvordan Cistanchis forbedrer nyrefunktionen
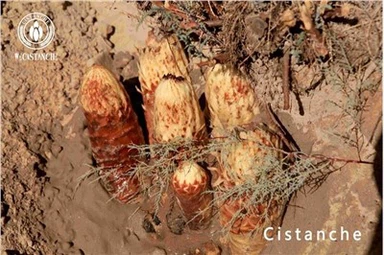
Cistancher, også kendt som Rou Cong Rong i kinesisk medicin, er en slags urt, der har været brugt i århundreder som et middel mod mange lidelser. En af de mest bemærkelsesværdige fordele ved Cistanches er deres evne til at forbedre nyrefunktionen.
For det første indeholder Cistanches fytokemikalier som echinacosid og Acteosid, der har vist sig at have en positiv effekt på nyrerne. Disse forbindelser har antioxidante og antiinflammatoriske egenskaber, der hjælper med at reducere inflammation og oxidativt stress i nyrerne. Dette hjælper med at beskytte nyrecellerne mod skader og forbedre nyrefunktionen.
For det andet fremmer Cistanches også blodgennemstrømningen og cirkulationen i nyrerne. Dette er vigtigt, fordi korrekt blodgennemstrømning sikrer, at nyrerne modtager vitale næringsstoffer og ilt, der kræves for optimal funktion. Når nyrernes blodgennemstrømning hæmmes, kan det føre til kronisk nyresygdom og andre tilstande, der påvirker nyrerne.
Derudover er Cistanches traditionelt blevet brugt til at behandle nyremangler, såsom lavt energiniveau, hyppig vandladning og lændesmerter. Denne urt har vist sig at tonificere nyrerne og give den næring, der er nødvendig for korrekt funktion.
Som konklusion er Cistanches et fantastisk naturligt middel til at forbedre nyrefunktionen. Med sine anti-inflammatoriske og antioxidante egenskaber hjælper det med at beskytte nyrerne og fremme korrekt blodgennemstrømning. Det er en sikker og effektiv urt, som alle kan bruge til at støtte deres nyresundhed.
REFERENCER
1. Warady BA, Agarwal R, Bangalore S, Chapman A, Levin A, Stenvinkel P, et al. Alport syndrom klassificering og håndtering. Nyre Med. (2020) 2:639–49. doi 10.1016/j.xkme.2020.05.014
2. Suh JH, Miner JH. Den glomerulære basalmembran er en barriere for albumin. Nat Rev Nephrol. (2013) 9:470–7. doi 10.1038/nrneph.2013.109
3. Kashtan CE, Ding J, Garosi G, Heidet L, Massella L, Nakanishi K, et al. Alport syndrom: en samlet klassifikation af genetiske lidelser af kollagen iv 345: et positionspapir fra alport syndrom klassifikations arbejdsgruppen. Nyre Int. (2018) 93:1045-51. doi 10.1016/j.kint.2017.12.018
4. Adam J, Connor TM, Wood K, Lewis D, Naik R, Gale DP, et al. Genetisk testning kan løse diagnostisk forvirring i Alports syndrom. Clin Kidney J. (2014) 7:197-200. doi: 10.1093/ckj/sft144
5. Savige J. Skal vi diagnosticere autosomalt dominant Alport syndrom, når der er en patogen heterozygot COL4A3 eller COL4A4 variant? Kidney Int Rep. (2018) 3:1239–41. doi 10.1016/j.ekir.2018.08.002
6. Savige J, Lipska-Zietkiewicz BS, Watson E, Hertz JM, Deltas C, Mari F, et al. Retningslinjer for genetisk testning og behandling af Alports syndrom. Clin J Am Soc Nephrol. (2021) 20:CJN.04230321. doi: 10.2215/CJN.04230321
7. Gibson J, Fieldhouse R, Chan MMY, Sadeghi-Alavijeh O, Burnett L, Izzi V, et al. Genomics England Research Consortium. prævalensestimater af forudsagte patogene COL4A3-COL4A5-varianter i en populationssekventeringsdatabase og deres implikationer for Alports syndrom. J Am Soc Nephrol. (2021). 32:2273-90. doi: 10.1681/ASN.2020071065
8. Hays T, Groopman EE, Gharavi AG. Genetisk test for nyresygdom af ukendt ætiologi. Nyre Int. (2020) 98:590-600. doi 10.1016/j.kint.2020.03.031
9. Fogo AB, Lusco MA, Najafian B, Alpers CE. AJKD-atlas over nyrepatologi: Alports syndrom. Am J Nyre Dis. (2016) 68:e15–6. doi 10.1053/j.ajkd.2016.08.002
10. Jais JP, Knebelmann B, Giatras I, De Marchi M, Rizzoni G, Renieri A, et al. X-linked Alport syndrom: naturhistorie og genotype-fænotype korrelationer hos piger og kvinder, der tilhører 195 familier: en "European Community Alport syndrome concerted action" undersøgelse. J Am Soc Nephrol. (2003) 14:2603-10. doi 10.1097/01.ASN.0000090034.71205.74
11. Kashtan CE, Segal Y, Flinter F, Makanjuola D, Gan JS, Watnick T. Aortaabnormiteter hos mænd med Alports syndrom. Nephrol skivetransplantation. (2010) 25:3554-60. doi: 10.1093/ndt/gfq271
12. Storey H, Savige J, Sivakumar V, Abbs S, Flinter FA. COL4A3/COL4A4 mutationer og funktioner hos personer med autosomalt recessivt Alport syndrom. J Am Soc Nephrol. (2013) 24:1945-54. doi: 10.1681/ASN.2012100985
13. Furlano M, Martínez V, Pybus M, Arce Y, Crespí J, Venegas MDP, et al. Kliniske og genetiske træk ved autosomalt dominant Alport syndrom: en kohorteundersøgelse. Am J Nyre Dis. (2021) 78:560–70.e1. doi 10.1053/j.ajkd.2021.02.326
14. Gast C, Pengelly RJ, Lyon M, Bunyan DJ, Seaby EG, Graham N, et al. Kollagen (COL4A) mutationer er de hyppigste mutationer, der ligger til grund for voksen fokal segmentel glomerulosklerose. Nephrol skivetransplantation. (2016) 31:961–70. doi: 10.1093/ndt/gfv325
15. Yao T, Udwan K, John R, Rana A, Haghighi A, Xu L, et al. Integration af genetisk testning og patologi til diagnosticering af voksne med FSGS. Clin J Am Soc Nephrol. (2019) 14:213–23. doi: 10.2215/CJN.08750718
16. Petzold F, Bachmann A, Bergmann C, Helmchen U, Halbritter J. Retrospektiv genetisk analyse illustrerer spektret af autosomalt Alport-syndrom i et tilfælde af levende-relateret donor nyretransplantation. BMC Nephrol. (2019) 20:340. doi: 10.1186/s12882-019-1523-7
17. Gross O, Weber M, Fries JW, Müller GA. Levende donor nyretransplantation fra slægtninge med milde urinabnormiteter i Alport syndrom: langsigtet risiko, fordel og resultat. Nephrol skivetransplantation. (2009) 24:1626-30. doi: 10.1093/ndt/gfn635
18. Choi C, Ahn S, Min SK, Ha J, Ahn C, Kim Y, et al. Midtvejsresultatet af nyretransplantation fra donorer med tynd basalmembrannefropati. Transplantation. (2018) 102:e180–e4. doi: 10.1097/TP.0000000000002089
19. Kashtan CE. Nyretransplantation hos patienter med Alports syndrom: patientvalg, resultater og donorevaluering. Int J Nephrol Renovasc Dis. (2018) 11:267-270. doi: 10.2147/IJNRD.S150539
20. Gross O, Licht C, Anders HJ, Hoppe B, Beck B, Tönshoff B, et al. Tidlig hæmning af angiotensin-konverterende enzym i Alports syndrom forsinker nyresvigt og forbedrer den forventede levetid. Nyre Int. (2012) 81:494– 501. doi 10.1038/ki.2011.407
21. Temme J, Peters F, Lange K, Pirson Y, Heidet L, Torra R, et al. Forekomst af nyresvigt og nefroprotektion ved RAAS-hæmning hos heterozygote bærere af X-kromosomale og autosomale recessive Alport-mutationer. Nyre Int. (2012) 81:779-83. doi 10.1038/ki.2011.452
22. Yamamura T, Horinouchi T, Nagano C, Omori T, Sakakibara N, Aoto Y, et al. Genotype-fænotype-korrelationer påvirker responsen på angiotensin-målrettede lægemidler hos japanske patienter med mandligt X-bundet Alport-syndrom. Nyre Int. (2020) 98:1605-14. doi 10.1016/j.kint.2020.06.038
23. Chu PY, Campbell MJ, Miller SG, Hill KD. Antihypertensiva til børn og unge. World J Cardiol. (2014) 6:234–44. doi: 10.4330/wjc.v6.i5.234
24. Gross O, Tönshoff B, Weber LT, Pape L, Latta K, et al. Et multicenter, randomiseret, placebokontrolleret, dobbeltblindet fase 3-studie med åbne arme sammenligning indikerer sikkerhed og effekt af nefroprotektiv behandling med ramipril hos børn med Alports syndrom. Nyre Int. (2020) 97:1275– 86. doi 10.1016/j.kint.2019.12.015
25. Kashtan CE, Gross O. Kliniske anbefalinger til diagnosticering og behandling af Alports syndrom hos børn, unge og unge voksne - en opdatering for (2020). Børnelæge Nephrol. (2021) 36:711– 9. doi: 10.1007/s00467-020-04819-6
26. Bomback AS, Klemmer PJ. Forekomsten og implikationerne af aldosterongennembrud. Nat Clin Practice Nephrol. (2007) 3:486-92. doi: 10.1038/ncpneph0575
27. Rubel D, Zhang Y, Sowa N, Girgert R, Gross O. Organobeskyttende virkninger af spironolacton oven på ramiprilbehandling i en musemodel for Alports syndrom. J Clin Med. (2021) 10:2958. doi: 10.3390/jcm10132958
28. European Alport Therapy Registry. Europæisk initiativ til at forsinke nyresvigt ved Alports syndrom. Bethesda, MD: National Library of Medicine (2015). Tilgængelig online på: https://clinicaltrials.gov/ct2/show/NCT02378805
29. Bakris GL, Agarwal R, Anker SD, Pitt B, Ruilope LM, et al. Effekt af finerenon på kroniske nyresygdomsudfald ved type 2-diabetes. N Engl J Med. (2020). 383:2219-29. doi: 10.1056/NEJMoa2025845
30. Pitt B, Filippatos G, Agarwal R, Anker SD, Bakris GL, Rossing P, et al. Kardiovaskulære hændelser med finerenon ved nyresygdomme og type 2-diabetes. N Engl J Med. (2021) 385:2252-63. doi: 10.1056/NEJMoa2110956
31. Vallon V. Mekanismerne og det terapeutiske potentiale af SGLT2-hæmmere ved diabetes mellitus. Annu Rev Med. (2015) 66:255-70. doi: 10.1146/annurev-med-051013-110046
32. Perkovic V, Jardine MJ, Neal B, Bompoint S, Heerspink HJL, Charytan DM, et al. Canagliflozin og nyreresultater ved type 2-diabetes og nefropati. N Engl J Med. (2019) 380:2295-306. doi: 10.1056/NEJMoa1811744
33. Heerspink HJL, Stefánsson BV, Correa-Rotter R, Chertow GM, Greene T, Hou FF, et al. Dapagliflozin hos patienter med kronisk nyresygdom. N Engl J Med. (2020). 383:1436-46. doi: 10.1056/NEJMoa2024816
34. Liu J, Cui J, Fang X, Chen J, Yan W, Shen Q, et al. Effekt og sikkerhed af dapagliflozin hos børn med arvelig proteinurisk nyresygdom: en pilotundersøgelse. Kidney Int Rep. (2021) 7:638–41. doi 10.1016/j.ekir.2021.12.019
35. Aragón-Herrera A, Feijóo-Bandín S, Otero Santiago M, Barral L, Campos-Toimil M, Gil-Longo J, et al. Empagliflozin reducerer niveauet af CD36 og kardiotoksiske lipider, mens det forbedrer autofagi i hjerterne hos Zucker-diabetiske fede rotter. Biochem Pharmacol. (2019) 170:113677. doi 10.1016/j.bcp.2019.113677
36. Kuchay MS, Krishan S, Mishra SK, Farooqui KJ, Singh MK, Wasir JS, et al. Effekt af empagliflozin på leverfedt hos patienter med type 2-diabetes og ikke-alkoholisk fedtleversygdom: et randomiseret kontrolleret forsøg (E-LIFT Trial). Diabetes pleje. (2018) 41:1801–8. doi: 10.2337/dc18-0165
37. Wright MB, Varona Santos J, Kemmer C, Maugeais C, Carralot JP, Roever S, et al. Forbindelser rettet mod OSBPL7 øger ABCA1-afhængig kolesteroludstrømning og bevarer nyrefunktionen i to modeller af nyresygdom. Nat Commun. (2021) 12:4662. doi: 10.1038/s41467-021-24890-3
38. Mabillard H, Sayer JA. SGLT2-hæmmere - en potentiel behandling for Alports syndrom. Clin Sci (Lond). (2020) 134:379-88. doi: 10.1042/CS20191276
39. Torra R, Furlano M. Nye terapeutiske muligheder for Alports syndrom. Nephrol skivetransplantation. (2019) 34:1272–9. doi: 10.1093/ndt/gfz131
40. Wardyn JD, Ponsford AH, Sanderson CM. Dissekere molekylær krydstale mellem Nrf2 og NF-KB responsveje. Biochem Soc Trans. (2015) 43:621–6. doi: 10.1042/BST20150014
41. Kobayashi EH, Suzuki T, Funayama R, Nagashima T, Hayashi M, Sekine H, et al. Nrf2 undertrykker makrofag-inflammatorisk respons ved at blokere proinflammatorisk cytokin-transskription. Nat Commun. (2016) 7:11624. doi: 10.1038/ncomms11624
42. Wong ET, Tergaonkar V. Roller af NF-kappaB i sundhed og sygdom: mekanismer og terapeutisk potentiale. Clin Sci (Lond). (2009) 116:451-65. doi: 10.1042/CS200 80502
43. Baker RG, Hayden MS, Ghosh S. NF-KB, inflammation og metabolisk sygdom. Celle Metab. (2011) 13:11-22. doi 10.1016/j.cmet.2010. 12.008
44. Pergola PE, Raskin P, Toto RD, Meyer CJ, Huff JW, Grossman EB, et al. Bardoxolon methyl og nyrefunktion ved CKD med type 2 diabetes. N Engl J Med. (2011) 365:327-36. doi: 10.1056/NEJMoa1105351
45. de Zeeuw D, Akizawa T, Audhya P, Bakris GL, Chin M, Christ-Schmidt H, et al. Bardoxolon methyl i type 2 diabetes og stadium 4 kronisk nyresygdom. N Engl J Med. (2013) 369:2492-503. doi: 10.1056/NEJMoa1306033
46. Chertow GM, Appel G, Andreoli S, Bangalore S, Block G, Chapman A, et al. Undersøgelsesdesign og baseline-karakteristika for kardinalforsøget: et fase 3-studie af bardoxolon-methyl hos patienter med Alports syndrom. Am J Nephrol. (2021) 52:180–9. doi: 10.1159/000513777
47. Christopher AF, Kaur RP, Kaur G, Kaur A, Gupta V, Bansal P. MikroRNA-terapi: Opdagelse af nye mål og udvikling af specifik terapi. Perspect Clin Res. (2016) 7:68–74. doi: 10.4103/2229-3485.179431
48. Rupaimoole R, Slack FJ. MicroRNA-terapi: mod en ny æra for håndtering af kræft og andre sygdomme. Nat Rev Drug Discov. (2017) 16:203–22. doi 10.1038/nr.2016.246
49. Gomez IG, MacKenna DA, Johnson BG, Kaimal V, Roach AM, Ren S, et al. Anti-mikroRNA-21 oligonukleotider forhindrer Alport nefropatiprogression ved at stimulere metaboliske veje. J Clin Invest. (2015) 125:141-56. doi: 10.1172/JCI75852
50. Guo J, Song W, Boulanger J, Xu EY, Wang F, Zhang Y, et al. Dysreguleret ekspression af mikroRNA-21 og sygdomsrelaterede gener i humane patienter og en musemodel af Alports syndrom. Hum Gene Ther. (2019) 30:865– 881. doi 10.1089/hum.2018.205
51. Undersøgelse af Lademirsen (SAR339375) i Patienter med Alport Syndrom (HERA). Bethesda, MD: National Library of Medicine (2016). Tilgængelig online på: https://clinicaltrials.gov/ct2/show/NCT02855268 (tilgået 10. februar 2022).
52. Dominic C, Brianna D, Duane D, Daniel M, Gina S, Jared H, Get al. Den dobbelte ETAR/ATR1-blokker spartan bremser nyresygdom, forbedrer levetiden og dæmper høretab hos Alport-mus: sammenligning med losartan. Nephrol dialysetransplantation. (2020) 35:33. doi: 10.1093/ndt/gfaa140.MO033
53. Undersøgelse af Sparsentan-behandling i pædiatri med proteinuriske glomerulære sygdomme. Bethesda, MD: National Library of Medicine (2021). Tilgængelig online på: https://clinicaltrials.gov/ct2/show/NCT05003986 (tilgået den 7. marts 2022).
54. Trachtman H, Nelson P, Adler S, Campbell KN, Chaudhuri A, Derebail VK, et al. DUET: Et fase 2-studie, der evaluerer effektivitetssikkerheden af spartan hos patienter med FSGS. J Am Soc Nephrol. (2018). 29:2745- 54. doi 10.1681/ASN.2018010091
55. Komers R, Diva U, Inrig JK, Loewen A, Trachtman H, Rote WE. Studiedesign af fase 3-studiet med Sparsentan vs. Irbesartan (DUPLEX) hos patienter med fokal segmentel glomerulosklerose. Kidney Int Rep. (2020) 5:494– 502. doi 10.1016/j.ekir.2019.12.017
56. de Zeeuw D, Coll B, Andress D, Brennan JJ, Tang H, Houser M, et al. Endotelinantagonisten atrasentan sænker resterende albuminuri hos patienter med type 2 diabetisk nefropati. J Am Soc Nephrol. (2014) 25:1083– 93. doi: 10.1681/ASN.2013080830
57. Heerspink HJL, Parving HH, Andress DL, Bakris G, Correa-Rotter R, Hou FF, et al. Atrasentan og nyrehændelser hos patienter med type 2-diabetes og kronisk nyresygdom (SONAR): et dobbeltblindt, randomiseret, placebokontrolleret forsøg. Lancet. (2019) 393:1937–47. doi: 10.1016/S0140-6736(19)30772-X
58. Atrasentan hos patienter med proteinuriske glomerulære sygdomme. Bethesda, MD: National Library of Medicine (2020). Tilgængelig online a: https://clinicaltrials. gov/ct2/show/NCT04573920
59. Frida E, Børge GN, Marianne B. Familiær hyperkolesterolæmi og risiko for perifer arteriel sygdom og kronisk nyresygdom. J Clinic Endocrinol Metabol. (2018) 103:4491-500. doi: 10.1210/JC.2018- 01058
60. Herman-Edelstein M, Scherzer P, Tobar A, Levi M, Gafter U. Ændret renal lipidmetabolisme og renal lipidakkumulering i human diabetisk nefropati. J Lipid Res. (2014) 55:561-72. doi: 10.1194/jlr.P040501
61. Merscher-Gomez S, Guzman J, Pedigo CE, Lehto M, Aguillon-Prada R, Mendez A, et al. Cyclodextrin beskytter podocytter ved diabetisk nyresygdom. Diabetes. (2013) 62:3817-27. doi: 10.2337/db13-0399
62. Pedigo CE, Ducasa GM, Leclercq F, Sloan A, Mitrofanova A, Hashmi T, et al. Lokal TNF forårsager NFATc1-afhængig kolesterol-medieret podocytskade. J Clin Invest. (2016) 126:3336-50. doi: 10.1172/JCI85939
63. Wang Z, Jiang T, Li J, Proctor G, McManaman JL, Lucia S, et al. Regulering af renal lipidmetabolisme, lipidakkumulering og glomerulosklerose hos FVBdb/db mus med type 2 diabetes. Diabetes. (2005) 54:2328– 35. doi: 10.2337/diabetes.54.8.2328
64. Kang HM, Ahn SH, Choi P, Ko YA, Han SH, Chinga F, et al. Defekt fedtsyreoxidation i renale tubulære epitelceller spiller en nøglerolle i udviklingen af nyrefibrose. Nat Med. (2015) 21:37–46. do: 10,1038/nm.3762
65. Ge M, Merscher S, Fornoni A. Anvendelse af lipid-modificerende middel til behandling af glomerulære sygdomme. J Pers Med. (2021) 11:820. doi: 10.3390/jpm11080820
66. Jin-Ju K, Sydney S, Wilbon A. Podocytlipotoksicitet ved CKD. Nyre. (2021) 2:755-62. doi: 10.34067/KID.0006152020
67. Fornoni A, Merscher S, Kopp JB. Podocyttens lipidbiologi – nye perspektiver giver nye muligheder. Nat Rev Nephrol. (2014) 10:379– 88. doi 10.1038/nrneph.2014.87
68. Unger RH, Clark GO, Scherer PE, Orci L. Lipidhomeostase, lipotoksicitet og det metaboliske syndrom. Biochim Biophys Acta. (2010) 1801:209– 14. doi: 10.1016/j.bbalip.2009.10.006
69. Kim JJ, David JM, Wilbon SS, Santos JV, Patel DM, Ahmad A, et al. Discoidin domæne receptor 1 aktivering forbinder ekstracellulær matrix til podocytlipotoksicitet i Alport syndrom. EBioMed. (2021) 63:103162. doi: 10.1016/j.ebiom.2020.103162
70. Mitrofanova A, Molina J, Varona Santos J, Guzman J, Morales XA, Ducasa GM, et al. Hydroxypropyl- -cyclodextrin beskytter mod nyresygdom ved eksperimentelt Alport-syndrom og fokal segmentel glomerulosklerose. Nyre Int. (2018) 94:1151-59. doi 10.1016/j.kint.2018.06.031
71. Liu X, Ducasa GM, Mallela SK, Kim JJ, Molina J, Mitrofanova A, et al. Sterol-O-acyltransferase-1 spiller en rolle i nyresygdomme forbundet med diabetes og Alports syndrom. Nyre Int. (2020) 98:1275-85. do: 10.1016/j.kint.2020.06.040
72. Merscher, S, Pedigo C, Mendez A. Metabolisme, energetik og lipidbiologi i podocytten - cellulær kolesterol-medieret glomerulær skade. Endokrinol foran. (2014) 5:169. doi 10.3389/fend.2014.00169
73. Ducasa GM, Mitrofanova A, Fornoni A. Krydstale mellem lipid og mitokondrier ved diabetisk nyresygdom. Curr Diab Rep. (2019) 19:144. doi: 10.1007/s11892-019-1263-x
74. Ding W, Yousefi K, Goncalves S, Goldstein BJ, Sabater AL, Kloosterboer A, et al. Osteopontin-mangel forbedrer Alpors patologi ved at forhindre tubulære metaboliske underskud. JCI Indsigt. (2018) 3:e94818. do: 10.1172/jci.insight.94818
75. Ducasa GM, Mitrofanova A, Mallela SK, Liu X, Molina J, et al. ATP-bindin kassette A1-mangel forårsager kardiolipin-drevet mitokondriel dysfunktion i podocytter. J Clin Invest. (2019) 129:3387-400. doi: 10.1172/JCI125316
76. (KDIGO) CKD arbejdsgruppe. KDIGO klinisk praksis retningslinjer for lipidbehandling ved kronisk nyresygdom. Nyre Inter Suppl. (2013) 3:271-9. Tilgængelig online på: https://kdigo.org/wp-content/uploads/2017/02/KDIGO- 2013-Lipids-Guideline-English.pdf
77. Esmeijer K, Dekkers OM, de Fijter JW, Dekker FW, Hoogeveen EK. Effekt af forskellige typer statiner på nedsat nyrefunktion og proteinuri: en netværksmetaanalyse. Sci Rep. (2019) 9:16632. doi: 10.1038/s41598-019-53064-x
78. Koepke ML, Weber M, Schulze-Lohoff E, Beirowski B, Segerer S, Gross O. Nephroprotective effekt af HMG-CoA-reduktasehæmmeren cerivastatin i en musemodel af progressiv nyrefibrose i Alports syndrom. Nephrol skivetransplantation. (2007) 22:1062-9. doi: 10.1093/ndt/gfl810
79. Crumling MA, King KA, Duncan RK. Cyclodextriner og iatrogent høretab: nye lægemidler med betydelig risiko. Frontcelle Neurosci. (2017) 11:355. do: 10.3389/hegn.2017.00355
80. Gross O, Beirowski B, Koepke ML, Kuck J, Reiner M, Addicks K, et al. Forebyggende ramiprilbehandling forsinker nyresvigt og reducerer nyrefibrose hos COL4A3-knockout-mus med Alports syndrom. Nyre Int. (2003) 63:438– 46. doi: 10.1046/j.1523-1755.2003.00779.x
81. Gross O, Schulze-Lohoff E, Koepke ML, Beirowski B, Addicks K, Bloch W, et al. Det antifibrotiske, nefroprotektive potentiale af ACE-hæmmer vs. AT1-antagonist i en murin model af nyrefibrose. Nephrol skivetransplantation. (2004) 19:1716-23. doi: 10.1093/ndt/gfh219
82. Gross O, Girgert R, Beirowski B, Kretzler M, Kang HG, Kruegel J, et al. Tab af kollagen-receptor DDR1 forsinker nyrefibrose ved arvelig type IV kollagensygdom. Matrix Biol. (2010) 29:346-56. doi: 10.1016/j.matbio.2010.03.002
83. Richter H, Satz AL, Bedoucha M, Buettelmann B, Petersen AC, Harmeier A, et al. DNA-kodet bibliotek-afledt ddr1-hæmmer forhindrer fibrose og nyrefunktionstab i en genetisk musemodel af Alportt-syndrom. ACS Chem Biol. (2019) 14:37–49. doi: 10.1021/acschembio.8b00866
84. Sodek J, Ganss B, McKee MD. Osteopontin. Crit Rev Oral Biol Med. (2000) 11:279-303. doi: 10.1177/10454411000110030101
85. Li J, Yousefi K, Ding W, Singh J, Shehadeh LA. Osteopontin RNA aptamer kan forhindre og vende trykoverbelastningsinduceret hjertesvigt. Cardiovasc Res. (2017) 113:633–43. doi: 10.1093/cvr/cvx016
86. Lorenzen J, Shah R, Biser A, Staicu SA, Niranjan T, Garcia AM, et al. Osteopontins rolle i udviklingen af albuminuri. J Am Soc Nephrol. (2008) 19:884-90. doi: 10.1681/ASN.2007040486
87. Schrezenmeier E, Dörner T. Virkningsmekanismer af hydroxychloroquin og chloroquin: implikationer for reumatologi. Nat Rev Rheumatol. (2020) 16:155–66. doi: 10.1038/s41584-020-0372-x
88. Liu LJ, Yang YZ, Shi SF, Bao YF, Yang C, Zhu SN, et al. Virkninger af hydroxychloroquin på proteinuri i IgA nefropati: et randomiseret kontrolleret forsøg. Am J Nyre Dis. (2019) 74:15–22. doi 10.1053/j.ajkd.2019.01.026
89. Yang Yz, Chen P, Liu LJ, Cai, Shi SF, Chen YQ, et al. Sammenligning af virkningerne af hydroxychloroquin og kortikosteroidbehandling eller proteinuri i IgA nefropati: en case-kontrolundersøgelse. BMC Nephrol. (2019) 20:297. doi: 10.1186/s12882-019-1488-6
90. Undersøgelse af Hydroxychloroquine hos patienter med X-linked Alport Syndrom i Kina (CHXLAS). Bethesda, MD: National Library of Medicine (2021). Tilgængelig online på: https://clinicaltrials.gov/ct2/show/NCT04937907
91. Omachi K, Kaseda S, Yokota T, Kamura M, Teramoto K, Kuwazuru J, et al. Metformin forbedrer sværhedsgraden af eksperimentelt Alport-syndrom. Sci Rep. (2021) 11:7053. doi: 10.1038/s41598-021-86109-1
92. Teng M, Wolf M, Lowrie E, Ofsthun N, Lazarus JM, Thadhani R. Overlevelse af patienter, der gennemgår hæmodialyse med paricalcitol- eller calcitriolterapi. N Engl J Med. (2003) 349:446-56. doi: 10.1056/NEJMoa022536
93. Fryer RM, Rakestraw PA, Nakane M, Dixon D, Banfor PN, Koch KA, et al. Differentiel inhibering af renin-mRNA-ekspression af paricalcitol og calcitriol i C57/BL6-mus. Nephron Physiol. (2007) 106:p76– 81. doi: 10.1159/000104875
94. Rubel D, Stock J, Ciner A, Hiller H, Girgert R, Müller GA, et al. Antifibrotiske, nefroprotektive virkninger af paricalcitol vs. calcitriol oven på ACE-hæmmerbehandling i COL4A3 knockout-musemodellen for progressiv nyrefibrose. Nephrol skivetransplantation. (2014) 29:1012–9. doi: 10.1093/ndt/gft434
95. Germain DP, Hughes DA, Nicholls K, Bichet DG, Giugliani R, Wilcox WR, et al. Behandling af Fabrys sygdom med den farmakologiske chaperone migalastat. N Engl J Med. (2016) 375:545-55. doi: 10.1056/NEJMoa1510198
96. Bekheirnia MR, Reed B, Gregory MC, McFann K, Shamshirsaz AA, Masoumi A, et al. Genotype-fænotype korrelation i X-linked Alport syndrom. J Am Soc Nephrol. (2010) 21:876-83. doi: 10.1681/ASN.2009070784
97. Savige J, Storey H, Il Cheong H, Gyung Kang H, Park E, Hilbert P, et al. X-forbundet og autosomalt recessivt Alportt-syndrom: patogene variantegenskaber og yderligere genotype-fænotype-korrelationer. PLoS One. (2016) 11:e0161802. doi: 10.1371/journal.pone.0161802
98. Zhang Y, Böckhaus J, Wang F, Wang S, Rubel D, Gross O, et al. Genotype-fænotype-korrelationer og nefroprotektive virkninger af RAAS-hæmning hos patienter med autosomalt recessivt Alport-syndrom. Børnelæge Nephrol. (2021) 36:2719-30. doi: 10.1007/s00467-021-05040-9
99. Wang D, Mohammad M, Wang Y, Tan R, Murray LS, Ricardo S, et al. Den kemiske chaperon, PBAa, reducerer er stress og autofagi og øger kollagen iv 5 ekspression i kulturfibroblaster fra mænd med x-linked Alportt syndrom og missense mutationer. Kidney Int Rep. (2017) 2:739–48. doi: 10.1016/j.ekir.2017. 03.004
100. Jones FE, Murray LS, McNeilly S, Dean A, Aman A, Lu Y, et al. 4- Natriumphenylsmørsyre har både effekt og kontraindikativ effekt i behandlingen af Col4a1-sygdom. Hum Mol Genet. (2019) 28:628– 38. doi: 10.1093/hmg/ddy369
101. Li H, Yang Y, Hong W, Huang M, Wu M, Zhao X. Anvendelser af genomredigeringsteknologi i målrettet terapi af menneskelige sygdomme: mekanismer, fremskridt, og udsigter. Signal Transduct Target Ther. (2020) 5:1. doi: 10.1038/s41392-019-0089-å
102. Cox D, Platt R, Zhang, F. Terapeutisk genomredigering: udsigter og udfordringer. Nat Med. (2015) 21:121-31. do: 10,1038/nm.3793
103. Luther DC, Lee YW, Nagaraj H, Scaletti F, Rotello VM. Leveringstilgang til CRISPR/Cas9-terapi in vivo: fremskridt og udfordringer. Expert Opin Drug Deliv. (2018) 15:905–13. doi: 10.1080/17425247.2018.1517746
104. Quinlan D, Catherine R. Genetisk grundlag for type IV kollagensygdomme i nyrerne. CJASN. (2021) 16:1101-9. doi: 10.2215/CJN.19171220
105. WareJoncas Z, Campbell JM, Martínez-Gálvez G, Gendron WAC, Barry MA, Harris PC, et al. Præcisionsgenredigeringsteknologi og applikationer inden for nefrologi. Nat Rev Nephrol. (2018) 14:663-77. doi: 10.1038/s41581-018-0047-x
106. Daga S, Donati F, Capitani K, Croci K, Tita R, Giliberti A, et al. Nye grænser til at helbrede Alports syndrom: COL4A3- og COL4A5-genredigering i podocytceller. Eur J Hum Genet. (2020) 28:480– 90. doi: 10.1038/s41431-019-0537-8
107. Lin X, Suh JH, Go G, Miner JH. Mulighed for at reparere glomerulære basalmembrandefekter i Alports syndrom. J Am Soc Nephrol. (2014) 25:687– 92. doi: 10.1681/ASN.2013070798
108. Funk SD, Bayer RH, Miner JH. Endotelcellespecifik kollagen type IV- 3-ekspression redder ikke Alport-syndrom i Col4a3−/− mus. Am J Physiol Renal Physiol. (2019) 316:F830–7. doi: 10.1152/ajprenal.00556.2018
109. Heikkilä P, Tibell A, Morita T, Chen Y, Wu G, Sado Y, et al. Adenovirus-medieret overførsel af type IV collagen alpha5 kæde cDN til svinenyre in vivo: aflejring af proteinet i den glomerulære basalmembran. Gene Ther. (2001) 8:882-90. doi: 10.1038/sj.gt.33 01342
110. Petropoulos S, Edsgärd D, Reinius B, Deng Q, Panula SP, Codeluppi S, et al. Enkeltcellet RNA-Seq afslører afstamning og x-kromosomdynamik i humane præimplantationsembryoner. Celle. (2016) 167:285. Erratum for: Celle. (2016). 165:1012-26. doi 10.1016/j.cell.2016.03.023
111. Kuebler B, Aran B, Miquel-Serra L, Muñoz Y, Ars E, Bullich G, et al. Integrationsfri inducerede pluripotente stamceller afledt fra en patient med autosomalt recessivt Alport syndrom (ARAS). Stamcelle Res. (2017) 25:1– 5. doi 10.1016/j.scr.2017.08.021
112. Sugimoto H, Mundel TM, Sund M, Xie L, Cosgrove D, Kalluri R. Bonemarrow-afledte stamceller reparerer basalmembrankollagendefekter og omvendt genetisk nyresygdom. Proc Natl Acad Sci US A. (2006) 103:7321– 6. doi: 10.1073/pnas.0601436103
113. Moschidou D, Corcelli M, Hau KL, Ekwalla VJ, Behmoaras JV, De Coppi P, et al. Humane chorion-stamceller: podocytdifferentiering og potentiale til behandling af Alports syndrom. Stamceller Dev. (2016) 25:395– 404. doi 10.1089/scd.2015.0305
114. Ninichuk V, Gross O, Segerer S, Hoffmann R, Radomska E, Buchstaller A, et al. Multipotente mesenkymale stamceller reducerer interstitiel fibrose, men forsinker ikke progressionen af kronisk nyresygdom hos mus med collagen4A3-mangel. Nyre Int. (2006) 70:121-9. doi: 10.1038/sj.ki.5001521
Efren Chavez 1, Juanly Rodriguez 1, Yelena Drexler 1 og Alessia Fornoni 1,2
1 Katz Family Division of Nephrology and Hypertension, Department of Medicine, University of Miami Miller School of Medicine, Miami, FL, USA,
2 Peggy og Harold Katz Family Drug Discovery Center, University of Miami Miller School of Medicine, Miami, FL, USA